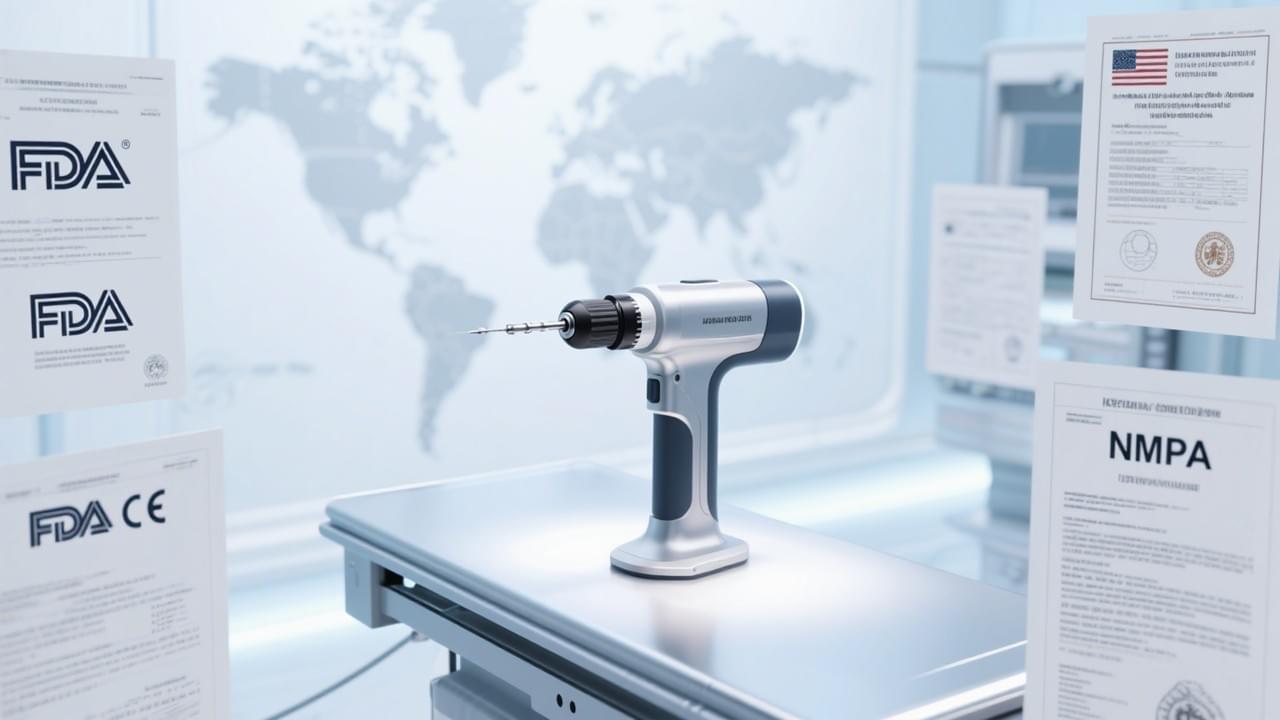
Nel mercato odierno interconnesso dei dispositivi medici, le normative internazionali per gli utensili elettrici ortopedici sono più che semplici caselle burocratiche da spuntare: sono essenziali per la sicurezza del paziente, la fiducia nel marchio e l'accesso al mercato. Sia che stiate lanciando un nuovo trapano chirurgico o espandendovi nei mercati esteri, conoscere le regole può fare la differenza tra il successo e un costoso richiamo.
Analizziamo i sette standard normativi indispensabili negli Stati Uniti, in Europa e in Asia, e cosa significano per la vostra linea di prodotti ortopedici.
Indice dei Contenuti
Mostra/NascondiNormative FDA: Uno Sguardo Approfondito ai Requisiti Statunitensi
Il i requisiti FDA per gli utensili elettrici ortopedici rientrano nella categoria dei dispositivi di Classe II, richiedendo una notifica pre-commercializzazione 510(k). Questa presentazione dimostra che il vostro strumento è sostanzialmente equivalente a un dispositivo legalmente commercializzato.
Per conformarsi, è necessario:
- Effettuare test di sicurezza elettrica (IEC 60601).
- Fornire un'analisi dei fattori umani.
- Presentare una documentazione tecnica robusta.
Inoltre, non trascurate gli standard di etichettatura e UDI (Identificatore Unico del Dispositivo), che sono non negoziabili per l'autorizzazione FDA.
MDR: Standard più Rigorosi dell'UE per la Marcatura CE
Il Regolamento sui Dispositivi Medici dell'Unione Europea (MDR) è probabilmente il più rigoroso al mondo. Se vi rivolgete all'Europa, ottenere la marcatura CE per i trapani chirurgici richiede una valutazione di conformità da parte di un Organismo Notificato.
Le esigenze chiave includono:
- Rapporti di valutazione clinica.
- Documentazione di gestione del rischio.
- Rapporti Periodici di Aggiornamento sulla Sicurezza (PSUR).
Questi passaggi assicurano che il vostro prodotto sia conforme agli standard di sicurezza e prestazione dell'UE e rimanga legalmente sul mercato.
NMPA: Comprendere il Processo Normativo Cinese
Per le aziende che mirano al mercato cinese, la certificazione NMPA per dispositivi medici in Cina comporta un processo complesso e altamente localizzato.
Ecco cosa aspettarsi:
- Test di tipo locali in laboratori approvati dalla NMPA.
- Traduzione completa dei documenti tecnici in cinese semplificato.
- Registrazione tramite un agente cinese autorizzato.
A differenza di altre regioni, la NMPA richiede dati di studi clinici o giustificazioni per l'esenzione, anche per prodotti già autorizzati negli Stati Uniti o nell'UE.
Requisiti Normativi Globali Comuni
Indipendentemente dal paese, la maggior parte delle giurisdizioni richiede:
- Classificazione accurata del dispositivo (basata sul rischio).
- Un fascicolo tecnico ben strutturato, comprendente specifiche di progettazione e analisi del rischio.
- Evidenza di biocompatibilità e validazione della sterilizzazione.
Anche i mercati emergenti come Brasile e ISO 13485.
Tendenze dell'Identificazione Unica del Dispositivo (UDI)
UDI non è solo un codice a barre, è uno strumento di tracciabilità globale. Sia che tu ti stia registrando con il GUDID della FDA o con l'EUDAMED europeo, ogni regione ha formati e tempistiche di segnalazione specifici.
Consiglio pratico: Incorpora la pianificazione UDI nella fase di progettazione per evitare costosi interventi di adeguamento successivi.
Sorveglianza Post-Commercializzazione e Segnalazione
Il diritto internazionale ora richiede che i produttori monitorino le prestazioni del dispositivo dopo il lancio.
Sarà necessario:
- Segnalare eventi avversi (15 giorni nell'UE, 30 in Cina).
- Mantenere un piano di Sorveglianza Clinica Post-Commercializzazione (PMCF).
- Aggiornare annualmente i registri di sicurezza.
Saltare questo può innescare multe, richiami o persino la sospensione dal mercato.
Superare le Sfide Transfrontaliere
Ogni regione definisce e classifica i dispositivi in modo diverso, il che spesso porta a confusione. Uno strumento classificato come Classe I negli Stati Uniti può essere Classe IIb nell'UE.
Migliori pratiche:
- Collaborare precocemente con consulenti normativi nei mercati di riferimento.
- Sviluppare un master file con allegati localizzati.
- Testare sempre il proprio strumento secondo gli standard elettrici e EMC locali.
🧪 Caso Esemplificativo: Lanciare un Trapano a Livello Globale
Un produttore di medie dimensioni ha recentemente lanciato un trapano chirurgico motorizzato negli Stati Uniti, nell'UE e in Cina. Hanno affrontato:
- Tempo di attesa di 5 mesi per la FDA 510(k).
- Applicazione del marchio CE di 9 mesi ai sensi del MDR.
- Processo NMPA di 12 mesi a causa di ritardi nei test locali.
Il segreto del successo? Una strategia normativa unificata con solide partnership locali.
🧭 Consigli Utili per i Produttori
- Iniziare la pianificazione normativa in R&S—non dopo lo sviluppo.
- Includere etichettatura locale, traduzioni e simboli nell'imballaggio.
- Allocare budget per test specifici per paese (specialmente in Cina e Brasile).
Padroneggiare il Labirinto, Assicurare il Vostro Mercato
Gestire le normative internazionali per gli utensili elettrici ortopedici può sembrare opprimente, ma il risultato ne vale la pena. Un prodotto conforme e ben documentato non solo soddisfa le esigenze legali, ma conquista anche la fiducia di chirurghi, ospedali e distributori globali.
Investire nella conformità ora—e risparmiare milioni in sanzioni, ritardi o, peggio, un richiamo del prodotto.
 English
 Arabic
 German
 French
 Italian
 Spanish
 Russian
 Japanese
 Korean
 Turkish
 Portuguese